

9月15日,国家药品监督管理局正式印发《关于医疗器械生产质量管理规范检查指导原则的通知》(国药监械管〔2026〕14号)。
与之一同定档的,是2026年11月1日这个所有医疗器械从业者必须刻进脑子里的日子——新修订《医疗器械生产质量管理规范》及其配套检查指导原则同步施行,原2015年版《医疗器械生产质量管理规范现场检查指导原则》(食药监械监〔2015〕218号)正式废止。
这次监管升级不是一次温柔的迭代,而是一次降维打击。而降维打击的“靶心”,正是UDI。


先把这几个时间节点钉在墙上,每一个都不能搞错:
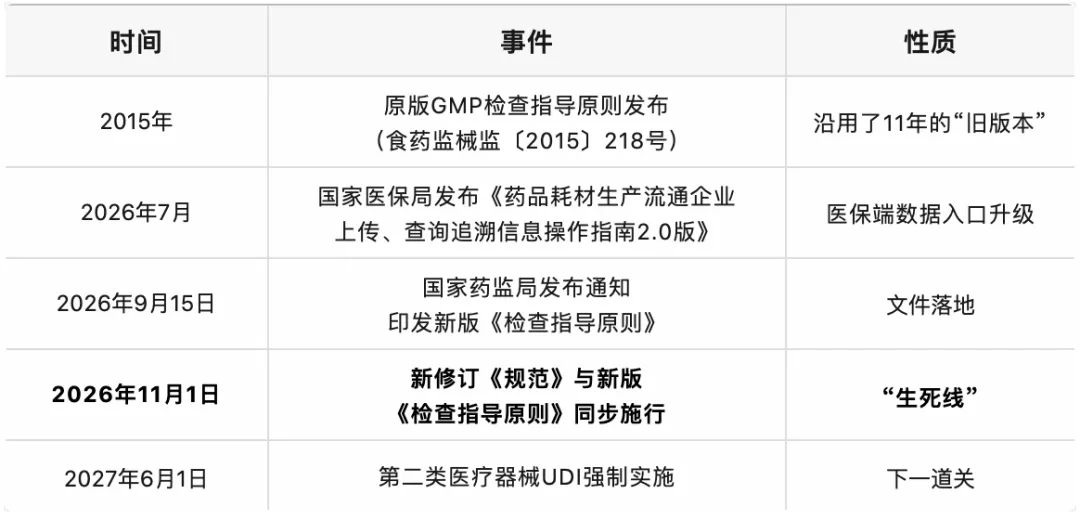
请特别注意:11月1日前已受理但未现场核查、或已现场核查但未完成整改的,全部按新版执行。也就是说,“我已经受理了”、“我已经现场核查过了”这类说辞,在11月1日那天都不再是护身符。
文件原文是这么写的——“2026年11月1日前生产许可、许可变更、许可延续申请已受理但未进行现场核查的,或者已进行现场核查但因企业未完成整改而未作出行政许可决定的,2026年11月1日起按照新修订《规范》开展核查。”
只要在2026年11月1日前未拿到正式生产许可,就必须按新版GMP对体系进行自查。这一条,没有任何缓冲。

国家药监局9月15日通知及附件,确立了一个清晰的“风险量化分级”框架:
/ * 检查项目:200项 * /
关键项目(★★★):39项
主要项目(★★):88项
一般项目(★):73项
三类项目的判定标准:
关键项目(39项):对产品质量管理体系运行有重大影响,不符合会导致产品质量安全风险。
主要项目(88项):对质量管理体系运行有较大影响,多项不符合叠加会导致产品质量安全风险。
一般项目(73项):不符合可能导致产品质量安全风险。
两条判定红线(直接对应“不通过”)
/ * 生产许可核查——3种结论:* /
通过核查:无关键或主要项目不符合,且一般项目不符合<5项
未通过核查(任一即触发):
◦ 存在虚假、欺骗行为
◦ 关键项目不符合≥3项
◦ 关键+主要项目不符合≥10项
◦ 不符合项目总数≥20项
整改后复查:上述以外的其他情形
/ * 上市后监督检查——4种结论:* /
未发现不符合项目
自行整改(一般项目不符合<5项)
暂停生产整改(关键≥3项 / 关键+主要≥10项 / 总数≥20项 / 存在欺骗行为)
限期整改(其他情形)
/ * 两个叠加性的“升级机制”(更严格的地方): * /
多项不符合项相互关联、可能导致系统性风险 → 视同“质量保证”章节存在关键不符合项
前两次检查重复出现的不符合项 → 风险等级可上升一级
这就意味着第一次没改,第二次再犯,问题会自动升级。过去那种“先飞检、再整改”的节奏,在新规下风险直接放大。

接下来是UDI从业者心跳加速的部分——UDI在新版《规范》里的密度和权重。新版《规范》里,UDI不再是那个“贴了就行”的配角,而是直接打进了生产、放行、销售、追溯四条主线的核心主线。
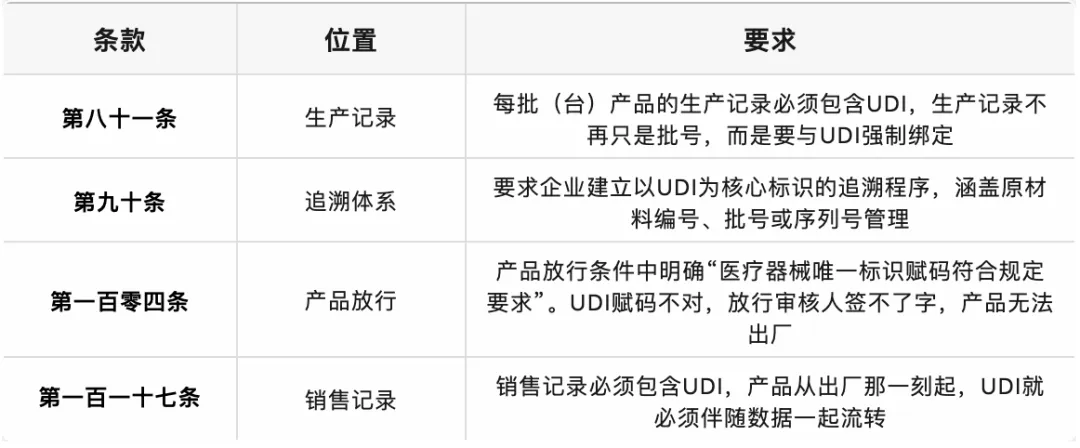
把这四个条款放在一起看,就是业内所说的“UDI的四大入场点”——前两个版本里几乎“查无此人”的UDI,在新版里一次拿到四个正式编制。这不是加分项,是入场资格。
更关键的,是两条直接定性为“关键项”的硬条款:
11.10.1 关键项:产品放行五大必备条件中包含“医疗器械唯一标识赋码符合规定要求”。
6.5.1 关键项:电子记录必须符合数据管理要求,要有审计追踪功能——谁改了数据、什么时候改的、改了什么内容,全要留痕不可篡改。
这两条加起来就是:UDI错赋 + 电子记录无审计追踪 = 直接落入关键不符合项。而关键项目不符合达到3项,就可能直接“未通过”或“暂停生产整改”。这不只是整改问题,而是直接无法正常出厂销售。

前文把新版GMP的框架讲完了。但框架是抽象的,落地的“痛感”才是企业更该关注的。这次升级,本质上是来淘汰一批过去靠“土办法”撑着的企业。
升级1:产线还在“贴完算数”——质量受权人这一票过不去
土办法:包装环节靠工人肉眼贴UDI标签,贴完抽检几件就放行;产线不装视觉校验,贴错、贴漏、贴歪全靠人眼。出了错,靠后续补台账应付过去。
过去能活:检查员看的是台账,台账补得上就基本过关。
新规的命门:第一百零四条 + 11.10.1关键项——“医疗器械唯一标识赋码符合规定要求”成为产品放行五大必备条件之一。抽一个码,发现赋码数据没上传、与注册证不一致、或 DI/PI 字段不完整,质量受权人的放行单就签不下去。
后果重新定级:这不再只是“质量问题需要整改”,而是“出厂资格被剥夺”——印着错误UDI的成品物理上堆在仓库里也发不出去,直接损失是库存积压 + 经销商违约罚款,间接损失是医院端因追溯不上而拒绝收货。
企业该做的动作:产线加UDI质量智能检测系统,让错码、漏码、码与外箱不一致在生产环节就被设备自动拦截,而不是流到出厂环节再补救。
升级2:追溯还是“按批查”——赋码颗粒度要按风险等级下沉
土办法:UDI只赋到批号级别。一批1000件赋一个码,能查到“这批什么时候生产的、用什么原材料”就算合规。序列号管理只给植入类高值耗材做,其他品类懒得细化。
过去能活:旧版GMP只对植入类高风险产品提原则性序列号追溯要求,其余品类能查到批号即视为合规。
新规的命门:结合《医疗器械唯一标识典型应用技术指南》要求,新规对追溯颗粒度提出了分级方向,而不是一刀切:
高风险植入类、介入类、体外诊断试剂等产品:原则上按单品级(序列号)追溯要求实施——从生产赋码、流通流转到临床使用,每一件都能被扫码定位。
其他类别:至少保持批号级追溯,但生产、流通、临床各环节必须以UDI为统一索引串联。
无论哪一档,“批号可查”这条旧红线都被整体抬高一档:追溯不是查到就完事,而是要保证UDI索引贯穿生产、流通、临床三个环节、任意节点不出现断链——一旦码物不符或关键节点数据漏传,即视为追溯体系存在缺陷。
后果重新定级:追溯不完整叠加到新版GMP第九十条(以UDI为核心标识的追溯程序),情节严重时可能上升到主要甚至关键不符合项;2026年上半年已有多家械企因UDI生产端缺陷面临停产整改,暴露出的核心问题集中在厂商识别代码管理混乱、三级包装父子关联未建立、DI/PI 数据人工填报漏传、产线无视觉校验等几个方向,并不只是“颗粒度不够”这一件事。
企业该做的动作:先按自家产品的风险等级,把追溯颗粒度下沉到对应的层级(植入/介入类到单品级,其他类别至少到批号级);再把生产、流通、临床三端的扫码数据以UDI为索引打通——先确定颗粒度,再贯通链路。
升级3:电子记录还是“Excel补账”——改了留痕变成飞检一查一个准
土办法:UDI数据录入靠Excel。一批货卖完了再补、改了重新发一版“最终版”。检查员真要较真,邮箱里发一个新版本就应付过去。
过去能活:旧版只要求“电子记录存在、能查到”,没有审计追踪要求。
新规的命门:6.5.1 关键项——电子记录必须有审计追踪功能:谁改的、什么时候改的、改了什么,必须留痕、不可篡改。
后果重新定级:新版里“改了留痕”上升为关键项。一次是单条缺陷;三次以上叠加,结合“系统性风险视为关键项”条款,可能直接触发“暂停生产整改”。
企业该做的动作:UDI相关的数据录入、修改、删除操作,全部迁到带审计追踪的MES/ERP/QMS系统。Excel 可以继续作为末端视图,但不能再作为数据源。 这次升级钉死的不是“用不用Excel”,而是“Excel之外还要不要再上一套带审计的系统”——答案是肯定的。
升级4:飞检前还是“备好台账”——检查员已经人手一个扫码枪
土办法:应对飞检的核心动作是“准备好台账”——制度文件、生产记录、检验报告、留样、供应商档案一摞摞叠好放在会议室,让检查员看着齐备就基本过关。
过去能活:旧版检查的逻辑是“看有无记录、看文件齐不齐”。
新规的命门:检查员不翻文件、直接跑流程——从成品库里随机抽UDI码,扫码后立即看到:
国家UDI数据库里有没有
生产系统里有没有对应批记录
销售系统里有没有流向
医保系统里有没有临床使用记录
任何一条对不上,都是系统性问题。“前两次检查重复出现的不符合项,风险等级自动上升一级”——这意味着过去那种“被抓了再改”的小聪明,11月1日之后会变成风险叠加器:第一次没改的,第二次再犯,自动升级处理。
企业该做的动作:把UDI从“标签贴纸”升格为“贯穿企业IT的核心数据”。MES、ERP、QMS、WMS、销售系统之间的接口要打通,每一个环节的扫码数据可追溯、不可篡改、按时上传。检查员这一关的本质,是考企业IT系统的整合度。
11月1日这次升级的真正含义,是监管从“看你做了什么”转向“看你跑通了什么”。企业的对手不是检查员,是自己过去十年沉淀下来的“土办法”——而这些“土办法”,恰好是新版GMP专门设计的“靶子”。

11月1日不是终点,是新一轮监管周期的起点。
新版GMP《检查指导原则》里,200项检查项目中,UDI相关的条款从生产到放行到销售到追溯,密密麻麻排了一串。叠加医保端的追溯指南2.0,UDI全链路数据必须经得起“药监正查 + 医保倒查”的双向穿透,这件事已经没有任何侥幸空间。
现在距离11月1日,还有不到40天。对器械企业来说,更务实的路径不是“自己死磕”,而是“找一个能一起扛过生死线的服务方”。
面对全国推进浪潮,医疗器械企业需要的不只是“能生成UDI”,而是“能合规、能落地、能追溯、能对接”的一站式能力。睿展数据UDI一站式服务平台,正是为此而生。
全球标准,本土合规:
平台采用全球通用商务语言GS1标准,由行业专家团队把关编码规则,从源头确保编码的合规性与全球通用性——为产品进入国际市场预留通路。
直连药监,一键申报:
平台直接对接国家药监局数据库,DI数据一键申报、双向同步国家药监局,无需手工上传,从机制上消除“数据漏传”“错传”风险。
全流程一站式服务:
覆盖UDI咨询→编码申报→标签设计→赋码→标签检测→包装关联→扫码出入库→防伪防窜货→全生命周期追溯→产线升级改造→内部系统(ERP/MES/WMS/…)集成全环节,企业无需拼凑多套系统。
软硬一体,产线无忧:
平台支持多产线、高并发,单批次可承载百万级编码生产,满足日产量千万级产品的大型企业需求。智能UDI标签质量检测仪实现可识读性检测、重码检测、质量等级检测、智能OCV识别,睿扫通PDA则覆盖标签首检、抽检、尾检全流程,扫码记录实时存档可查。
法规驱动,国际背书:
基于国家医疗器械生产质量规范、ISO13485、欧盟MDR、美国FDA法规及指南对唯一标识与标签的生产质量管理要求开发,满足GAMP5计算机化系统验证要求,关联发码机构与各政府监管部门,完全实现数据审计、追踪及数据完整性要求。

长沙睿展数据科技有限公司,深耕医疗器械行业数字化建设10年以上,是国家高新技术企业、湖南省专精特新企业,通过CMMI5(软件成熟度最高级)国际认证,拥有20+项荣誉资质、70+项知识产权,服务网络覆盖全国20多个省份,累计服务客户上万家。
公司将自身定位为“数字化合伙人”——翻译者、导游者、陪跑者三角色合一:把法规翻译成企业听得懂的方案,把企业引导到最优路径上,再陪跑至系统真正落地。
睿展数据UDI一站式服务平台已服务诺唯赞、爱博诺德、麦澜德、敷尔佳、海南百迈科、云南白药、重庆西山科技、健尔康医疗、渼颜空间等一批细分行业龙头,覆盖分子诊断、眼科植入器械、康复/盆底器械、IVD试剂、医美器械、植入器械、口腔器械、医用软件等多个细分领域。每一个名字背后,都是一次从编码规则梳理、产线改造、检测体系搭建到数据库对接的“全流程护航”。
截至2026年,公司专题培训已覆盖广东、江苏、山东、浙江、河南、湖北、河北、四川、福建、湖南、上海、北京、安徽、江西、陕西、辽宁、广西、重庆、天津、吉林、海南、新疆、内蒙古等二十余个主要省份,累计为上万家医疗器械企业精准解读UDI最新政策法规、系统分享合规实施经验——既是产品提供者,更是行业知识普及者。